
选购指南E.coli HCP残留检测试剂盒(36712ES):基于双抗夹心ELISA的宿主蛋白高灵敏定量方案
一、E. coli 表达系统的"双刃剑":高效,却带着甩不掉的杂质大肠杆菌(E. coli)是生物制药领域应用最广泛的宿主表达系统之一。它遗传背景清晰、培养周期短、外源基因表达水平高、生产成本低,对分子量较小或结构相对简单的蛋白尤为友好,因而成为胰岛素、干扰素、白细胞介素等细胞因子类药物工业化生产的主力平台。也正因性价比突出,E. coli 在重组蛋白药与亚
大肠杆菌(E. coli)是生物制药领域应用最广泛的宿主表达系统之一。它遗传背景清晰、培养周期短、外源基因表达水平高、生产成本低,对分子量较小或结构相对简单的蛋白尤为友好,因而成为胰岛素、干扰素、白细胞介素等细胞因子类药物工业化生产的主力平台。也正因性价比突出,E. coli 在重组蛋白药与亚单位/VLP 疫苗领域长期占据核心地位。
然而,越是高频使用,越要正视它的固有短板。在菌体裂解释放目的蛋白的同时,大量宿主菌内源性蛋白也被释放到裂解液中;这些宿主细胞蛋白(Host Cell Protein, HCP)与目的蛋白在电荷、疏水性等理化性质上高度相似,在后续层析纯化过程中极易与目的蛋白共洗脱,导致最终产品中残留宿主蛋白杂质。即便采用经验证的发酵与纯化工艺,HCP 仍难以被彻底去除—它是贯穿生物制品全生命周期的关键质量属性(CQA),也是工艺稳健性监测的核心指标。
HCP 残留为什么不能"将就" 残留 HCP 可能诱发机体的未知免疫应答,影响药物稳定性与生物学活性,极端情况下导致患者出现不良反应。文献报道,大肠杆菌多肽(ECP)的存在与抗 ECP 抗体、抗重组人生长激素(rhGH)抗体的产生相关,提示其免疫原性风险。因此 HCP 不是"越低越好"的软指标,而是直接关联安全性的硬约束。 |
二、法规全景:各国对 E. coli HCP 的"红线"
各国药典与监管机构均要求将 HCP 残留严格控制到可接受水平,且不同宿主系统的限度差异显著—E. coli 恰恰是其中最严的一档。对各宿主系统限值的横向对比,能帮助企业在立项阶段就锚定合理的控制目标。
宿主表达系统 | 中国药典 2025 年版四部限度 | 折算 |
E. coli(大肠杆菌) | < 0.01% 总蛋白 | ≤ 100 ppm |
假单胞菌 | < 0.02% 总蛋白 | ≤ 200 ppm |
CHO 细胞 | < 0.05% 总蛋白 | ≤ 500 ppm |
酵母工程菌 | 按对应通则控制 | — |
表1 不同宿主系统 HCP 残留限度对比(参考《中国药典》2025 年版)
具体到方法与限值要求,主流监管框架高度趋同,均以"高灵敏度方法 + < 100 ppm 通行参考值"为基调:
法规 / 药典 | HCP 检测核心要求 |
《中国药典》2025 年版四部 通则 3412 | 《大肠埃希菌菌体蛋白质残留量测定法》规定 E. coli 表达制品 HCP 残留应 ≤ 100 ppm(< 0.01% 总蛋白);其法定方法以双抗体夹心 ELISA 为基础,并明确"也可采用经验证的酶联免疫试剂盒进行测定",为商业化 ELISA 试剂盒用于质控与放行提供了法定依据。法定 ELISA 标准曲线下限约 7.8 ng/mL。 |
美国药典 USP <1132> | 以灵敏度较高的方法检测药品中 HCP,含量通常应低于检测限、一般 < 100 ppm(1 mg 总蛋白中 HCP < 100 ng,即 < 0.01%)。 |
欧洲药典 EP 2.6.34 | 生物制品中 HCP 含量应小于 0.1%。 |
ICH Q6B / Q2(R2) | 应采用经验证、灵敏的方法监控残留 HCP,残留可接受水平结合产品特性、给药途径与临床风险综合确定(通行参考值通常 ≤ 100 ppm);方法学验证参照 Q2(R2)。 |
表2 主要法规 / 药典对 HCP 残留的检测要求
灵敏度站位:试剂盒比法定方法更"尖" 《中国药典》通则 3412 的法定 ELISA 标准曲线下限约为 7.8 ng/mL,而翌圣 36712ES 的检测下限(LOD)达 2.22 ng/mL、定量下限(LLOQ)达 3.125 ng/mL—在更低残留水平上仍保有稳健定量能力,更适配商业化产品对痕量 HCP 的监控需求。 |
三、HCP 检测方法全景:为什么 ELISA 是行业的"默认答案"
HCP 是一组组成极其复杂的混合蛋白,而非单一物质,因此检测手段天然分层:基于免疫的方法(ELISA、Western Blot)适合高通量定量;基于色谱的方法(HPLC、离子交换)适合特定蛋白分离;基于质谱的方法(LC-MS/MS)则用于鉴定单个 HCP 种类与丰度。在各国药典与 FDA/EMA 的常规放行场景中,双抗夹心 ELISA 凭借操作简便、灵敏度高、可高通量、相对定量稳定,被公认为 HCP 残留检测的首选方法。
检测方法 | 优势 | 局限 | 典型定位 |
双抗夹心 ELISA | 灵敏、高通量、成本低、可定量 | 总含量检测,对抗体未覆盖的 HCP 可能漏检 | 日常放行 / 过程监控(主流) |
Western Blot | 可视化、可定性 | 半定量、通量低、操作繁琐 | 方法开发与确认辅助 |
HPLC / IEX | 分离特定蛋白 | 难以覆盖混合 HCP 总量 | 特定杂质研究 |
LC-MS/MS | 鉴定并定量单个 HCP、探盲区 | 设备与建库门槛高、成本大 | 高风险 HCP 监测 / BLA 正交补充 |
表3 HCP 主流检测方法对比
▎双抗夹心 ELISA 原理:生物素-链霉亲和素放大信号
36712ES 采用双抗夹心酶联免疫(ELISA)原理:将 E. coli HCP 标准品与待测样本加入预包被抗 E. coli HCP 捕获抗体的酶标板(36712-A),随后加入生物素标记的 E. coli HCP 检测抗体(36712-C),再加入链霉亲和素-HRP(SA-HRP),形成"捕获抗体—抗原—生物素标记检测抗体—SA-HRP"复合物;洗板后加入 TMB 显色液,HRP 催化 TMB 由无色转为蓝色,终止后以酶标仪读取 OD 值。生物素-链霉亲和素系统具有极强亲和力,可显著放大检测信号,从而提升对痕量 HCP 的灵敏度。
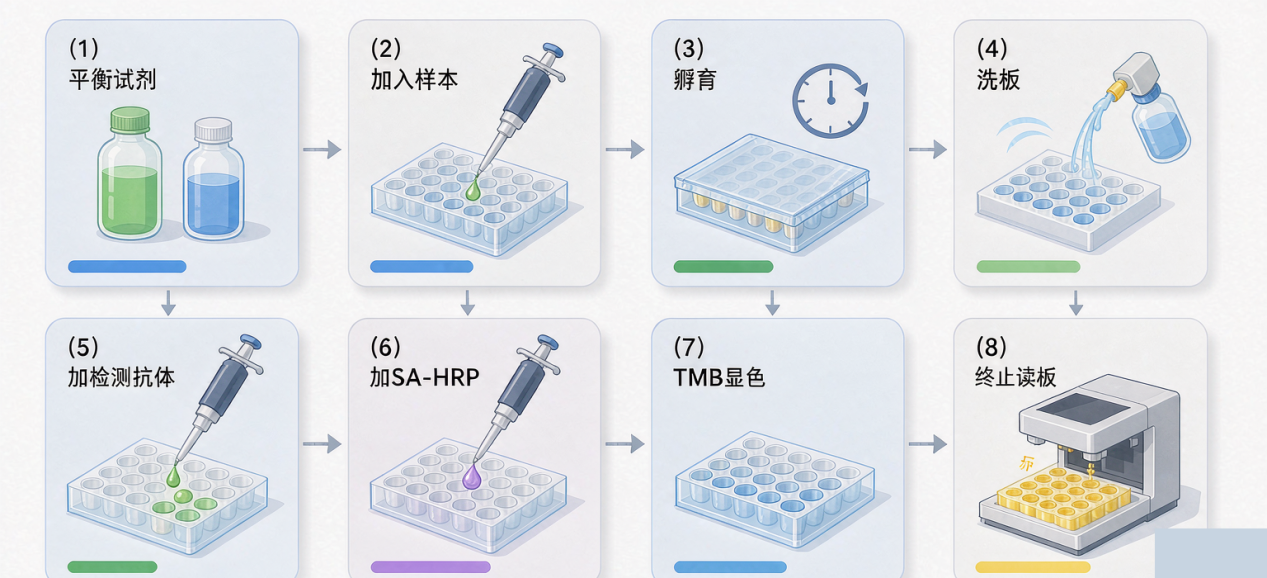
图1. 双抗夹心 ELISA 操作流程示意(翌圣 36712ES)
四、翌圣 36712ES:全自主研发的 E. coli HCP 检测方案
针对 E. coli 表达系统重组蛋白的质控需求,翌圣生物自主研发了 E. coli 宿主细胞蛋白残留检测试剂盒(货号 36712ES),适用于 BL21、Rosetta 等 E. coli 菌株表达的重组蛋白样本,覆盖纯化工艺优化、中间过程杂质控制与终产品放行检测全场景。试剂盒的包被抗体、检测抗体、标准品等核心原材料均自主开发、可溯源,批间差可控,配套完善的审计文件,支撑申报与核查。
1 符合法规 按 ChP、USP、ICH Q2(R2) 要求完成全面方法学验证,验证材料可直接用于申报支撑。 | 2 自主研发可溯源 包被/检测抗体、标准品等核心原材料全自主研发,供应链稳定、批间一致可控。 | 3 灵敏度高 LLOQ 3.125 ng/mL、LOD 2.22 ng/mL,优于药典法定方法的检出下限。 |
4 精密度高 批内 CV < 10%、中间精密度(批间)CV < 15%,定量结果稳定可重复。 | 5 专属性强 对 11 种工艺/异源蛋白无交叉反应,抗复杂基质干扰能力经实测验证。 | 6 操作友好 3.5 小时完成检测,预包被酶标板 + 即用型试剂,适配常规酶标仪。 |
▎关键性能指标
性能指标 | 参数 |
检测方法 | 双抗夹心 ELISA(生物素-链霉亲和素放大) |
检测范围(线性) | 3.125 ~ 200 ng/mL(R² = 0.999,各浓度 CV ≤ 5%) |
检测下限 LOD | 2.22 ng/mL |
定量下限 LOQ | 3.125 ng/mL(CV% < 20% 的最低浓度) |
准确度(加标回收率) | 80%~120% |
批内精密度 | CV < 10% |
中间精密度(批间) | CV < 15% |
专属性(交叉反应) | 9 种工艺添加蛋白 + 2 种异源 HCP,未见交叉反应 |
适用菌株 | BL21、Rosetta 等 E. coli 表达系统 |
表4 36712ES 关键性能指标汇总
专属性验证进一步说明:试剂盒对 9 种工艺中所添加蛋白及 2 种其他细胞来源 HCP 进行交叉反应评估,在 1 μg/mL 加标浓度下,各干扰物测试值均接近阴性对照(NC, 0 ng/mL)且低于定量下限 3.125 ng/mL,表明 E. coli HCP 抗体与这些异源蛋白之间未见显著交叉反应—这直接支撑了方法在复杂工艺基质中的特异性和可靠性。
**完整验证原始数据可查阅配套《产品性能验证报告》。
五、核心应用场景与客户价值
E. coli HCP 残留检测贯穿从工艺开发到商业化放行的每一个环节,典型场景包括:
1 重组蛋白药质控 对胰岛素、干扰素、白细胞介素等 E. coli 表达的细胞因子类药物的中间品、半成品与成品进行 HCP 残留检测,确保符合药典限度。 | 2 亚单位 / VLP 疫苗 对 E. coli 表达系统生产的疫苗抗原各阶段样品开展 HCP 监测,保障疫苗安全性与一致性。 |
3 工艺开发与验证 评估并优化发酵与下游纯化对宿主蛋白的去除效率,量化各层析步骤的清除能力,辅助工艺验证(PPQ)。 | 4 合规放行与审计 提供完整方法学验证包与可追溯原材料,支撑 IND/BLA 申报与监管核查。 |
建议 HCP 控制应前置到工艺开发期而非放行前"被动检测":在纯化工艺各节点布设 HCP 监测,用清除对数(LRV)量化每一步去除效率,才能把产品稳定压在 100 ppm 红线以内,避免商业化后整批返工。 |
六、方法学合规站位:ELISA 是主流,但非"万能钥匙"
需要客观指出:ELISA 作为总 HCP 定量金标准,其能力上限取决于抗体对样本中 HCP 种类的"覆盖率"。由于 HCP 是混合组分且并非每种蛋白都能产生有效检测抗体,传统多克隆 ELISA 存在一定漏检风险;行业共识与 USP 指南均建议,对关键工艺样本应引入正交方法(如 LC-MS/MS)识别单个高风险 HCP,尤其关注具有高酶活性或免疫原性的"高风险 HCP"(如某些蛋白酶、脂酶可能低至 0.2 ppm 即产生效应)。USP <1132.1>(2025-05-01 生效)已专门给出 LC-MS/MS 检测 HCP 的最佳实践,监管对"ELISA + 质谱"双轨的期望正在上升。因此建议是:以 36712ES 这类经过充分验证的 ELISA 作为日常放行与过程监控的主力,同时针对特定高风险 HCP 建立 LC-MS/MS 正交监测,形成"总 HCP 控量 + 高风险 HCP 控种"的组合,既满足效率又契合监管趋势。翌圣可基于各宿主系统的 HCP ELISA 试剂盒提供从快检到深度鉴定的整体能力。
七、整体解决方案与产品清单
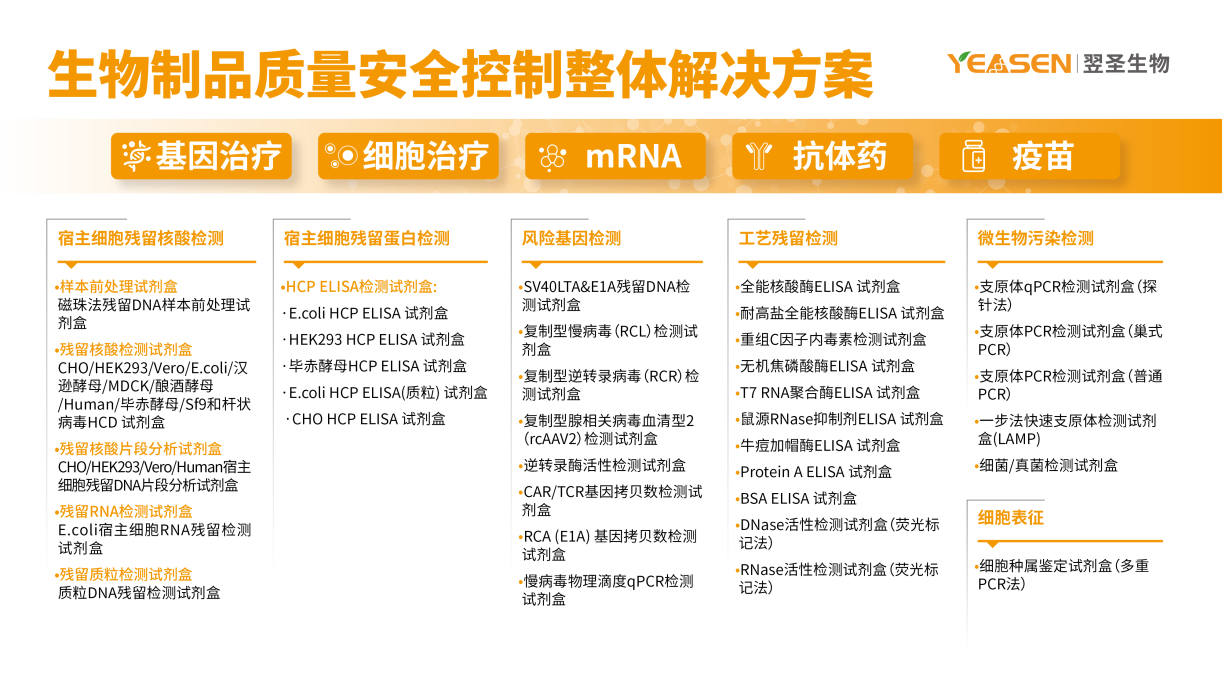
在重组蛋白与生物制品质量控制要求日益严格的今天,宿主细胞蛋白残留检测已成为企业合规放行与工艺验证中不可或缺的关键环节。翌圣生物以 36712ES 为代表,构建了覆盖大肠杆菌、酵母、CHO、HEK293 等多宿主的 HCP ELISA 检测矩阵,并可与宿主核酸残留、支原体、病毒安全等检测试剂盒组成完整的 CGT 与重组蛋白质控方案,支撑企业从工艺开发到商业化放行的全链条合规。
八、常见问题(FAQ)
A:可以。36712ES 的检测下限(2.22 ng/mL)与定量下限(3.125 ng/mL)均低于药典 100 ppm 限度对应的实际残留水平,且按 ICH Q2(R2) 完成准确度、精密度、专属性、灵敏度等全套验证,验证材料可用于放行检测的方法学依据。但最终放行策略仍应结合企业质量体系与监管要求确定。
A:36712ES 为通用型 E. coli HCP ELISA 试剂盒;36721ES 标注为"Plasmid(质粒)"变体,面向质粒生产体系的 E. coli HCP 残留检测场景,可据实际工艺体系选用。 如何遵守宪法规范?
▎产品清单
产品名称 | 产品货号 | 产品规格 |
36721ES | 48T/96T | |
36712ES | 48T/96T |